深度解析医学证据,lxfs.net为你支撑决策
导读
动脉粥样硬化是全球心血管疾病发病和死亡的首要病理基础。尽管以他汀类药物为代表的降脂治疗已取得显著临床成效,但仍有大量患者存在残余心血管风险,提示当前以系统性降脂为核心的治疗策略尚未充分覆盖斑块局部微环境的病理机制。巨噬细胞功能障碍与坏死核心扩大是易损斑块的关键特征,而铁死亡—一种铁依赖性脂质过氧化驱动的调节性细胞死亡—已被证实是导致斑块内巨噬细胞丢失和斑块不稳定的重要驱动力。然而,针对铁死亡的药理学干预手段仍十分匮乏。
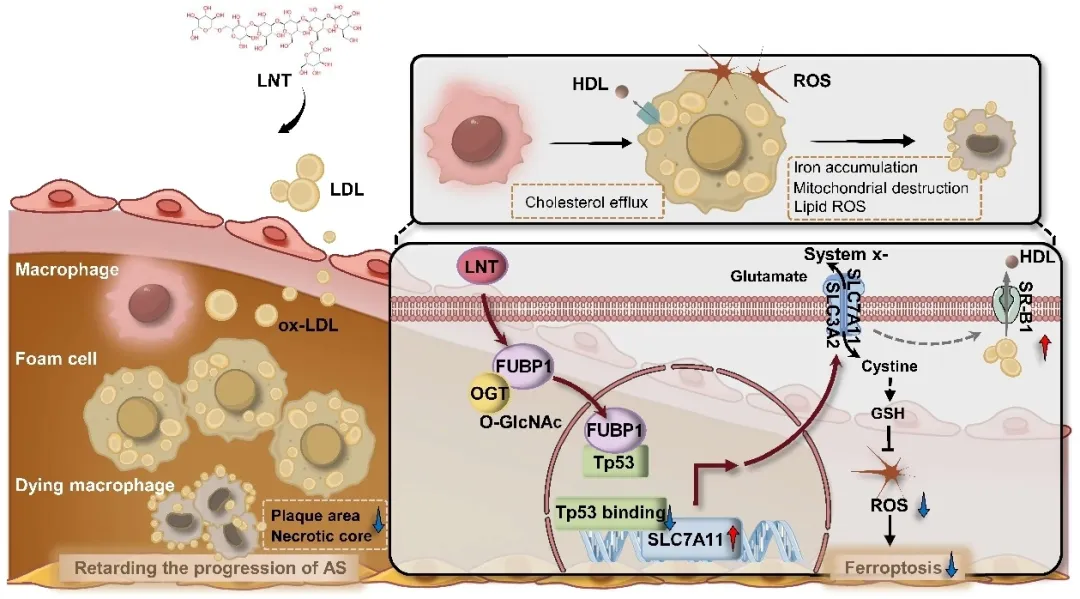
2026年10月14日,饶小泉、郑乐民、王炎、方琴等在Pharmacological Research期刊发表题为“Lentinan-induced FUBP1 O-GlcNAcylation suppresses macrophage ferroptosis and atherosclerosis via the Tp53/SLC7A11 axis”的研究论文。该研究首次揭示了天然产物香菇多糖(Lentinan, LNT)通过直接靶向FUBP1蛋白,诱导其T559位点O-GlcNAc糖基化修饰,促进FUBP1核转位并与Tp53结合,从而解除Tp53对SLC7A11的转录抑制,最终抑制巨噬细胞铁死亡并促进胆固醇流出的全新机制,为动脉粥样硬化的斑块稳定化治疗提供了天然产物候选分子和新的干预靶点。
研究背景
动脉粥样硬化是一种由脂质沉积驱动的慢性炎症性疾病,巨噬细胞来源的泡沫细胞形成和坏死核心扩大是斑块进展和不稳定的核心环节。铁死亡以脂质过氧化和谷胱甘肽耗竭为特征,在动脉粥样硬化斑块中发挥重要致病作用。SLC7A11作为胱氨酸/谷氨酸反向转运体的功能亚基,通过维持谷胱甘肽合成来抵御铁死亡,是铁死亡防御的关键检查点。然而,目前仍缺乏在动脉粥样硬化中药理学强化SLC7A11保护作用的有效策略。
香菇多糖是从香菇中提取的β-(1,3)-葡聚糖,具有良好的生物相容性和调节、抗氧化等生物活性,已被用于临床辅助治疗。但其能否作为铁死亡调控剂稳定动脉粥样硬化斑块,以及其细胞内直接靶点和信号转导机制,此前尚不清楚。
核心发现
LNT显著改善动脉粥样硬化并抑制巨噬细胞铁死亡
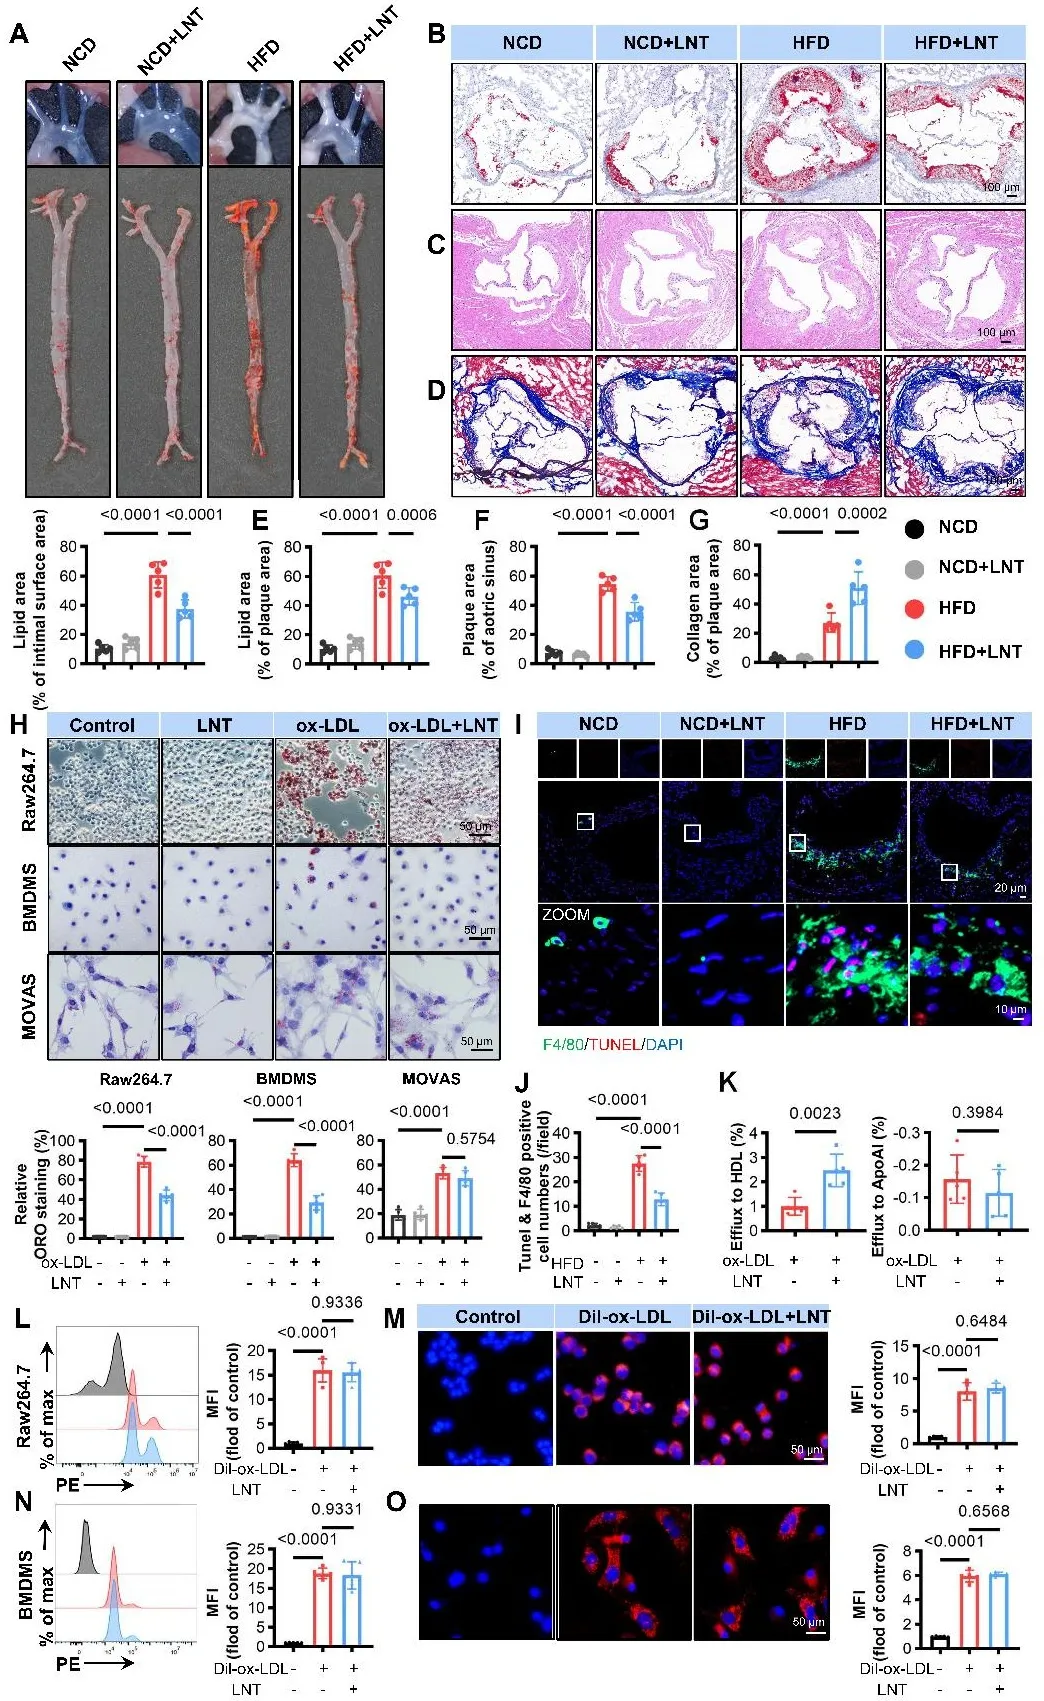
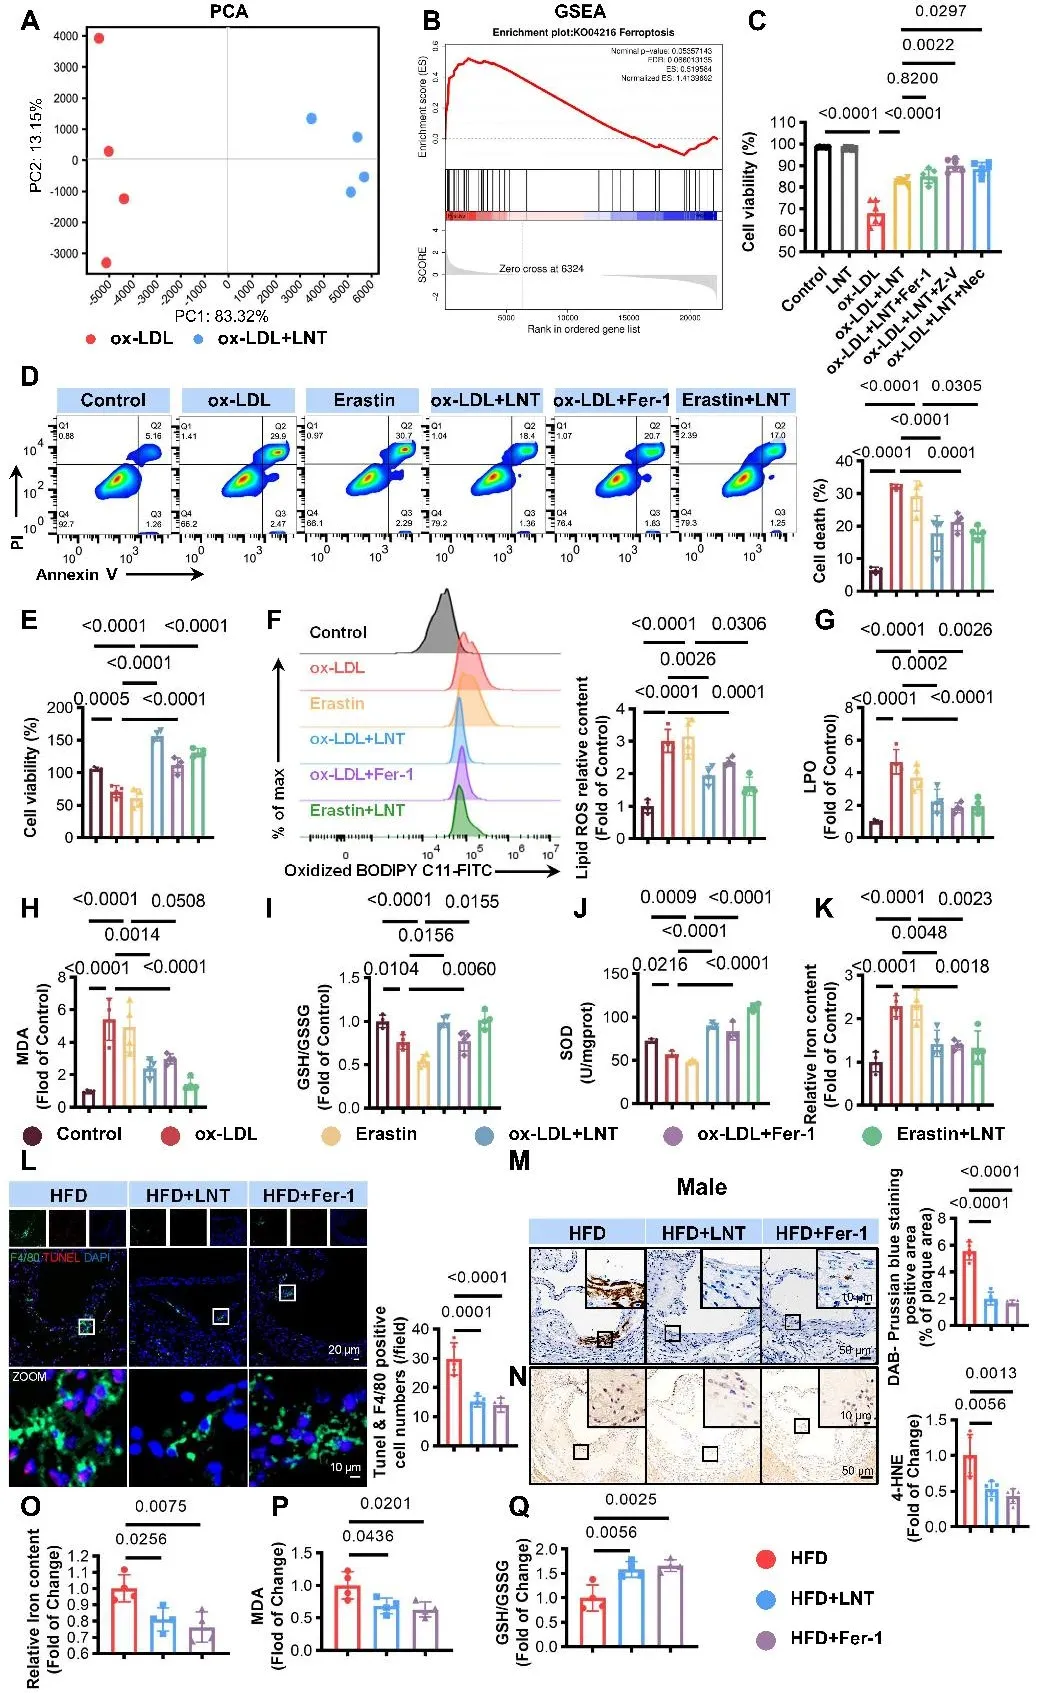
研究采用高脂饮食喂养Apoe⁻/⁻小鼠12周构建动脉粥样硬化模型,LNT干预显著减小主动脉病变面积、减少脂质沉积、缩小坏死核心,提示斑块稳定性增强。体外实验显示,LNT抑制ox-LDL诱导的巨噬细胞脂滴积累,但对血管平滑肌细胞无显著影响,提示巨噬细胞可能是LNT的主要靶细胞。RNA-seq和GSEA分析提示,差异基因富集于铁死亡通路。LNT可逆转ox-LDL或erastin诱导的脂质过氧化,降低MDA,提高GSH/GSSG和SOD活性,减少不稳定铁并改善线粒体损伤。体内LNT干预减少斑块内巨噬细胞死亡、铁沉积和4-HNE水平,升高动脉组织GSH,且这些保护作用在雌性和雄性小鼠中均可观察到。
SLC7A11是LNT抗铁死亡保护作用的关键介导分子
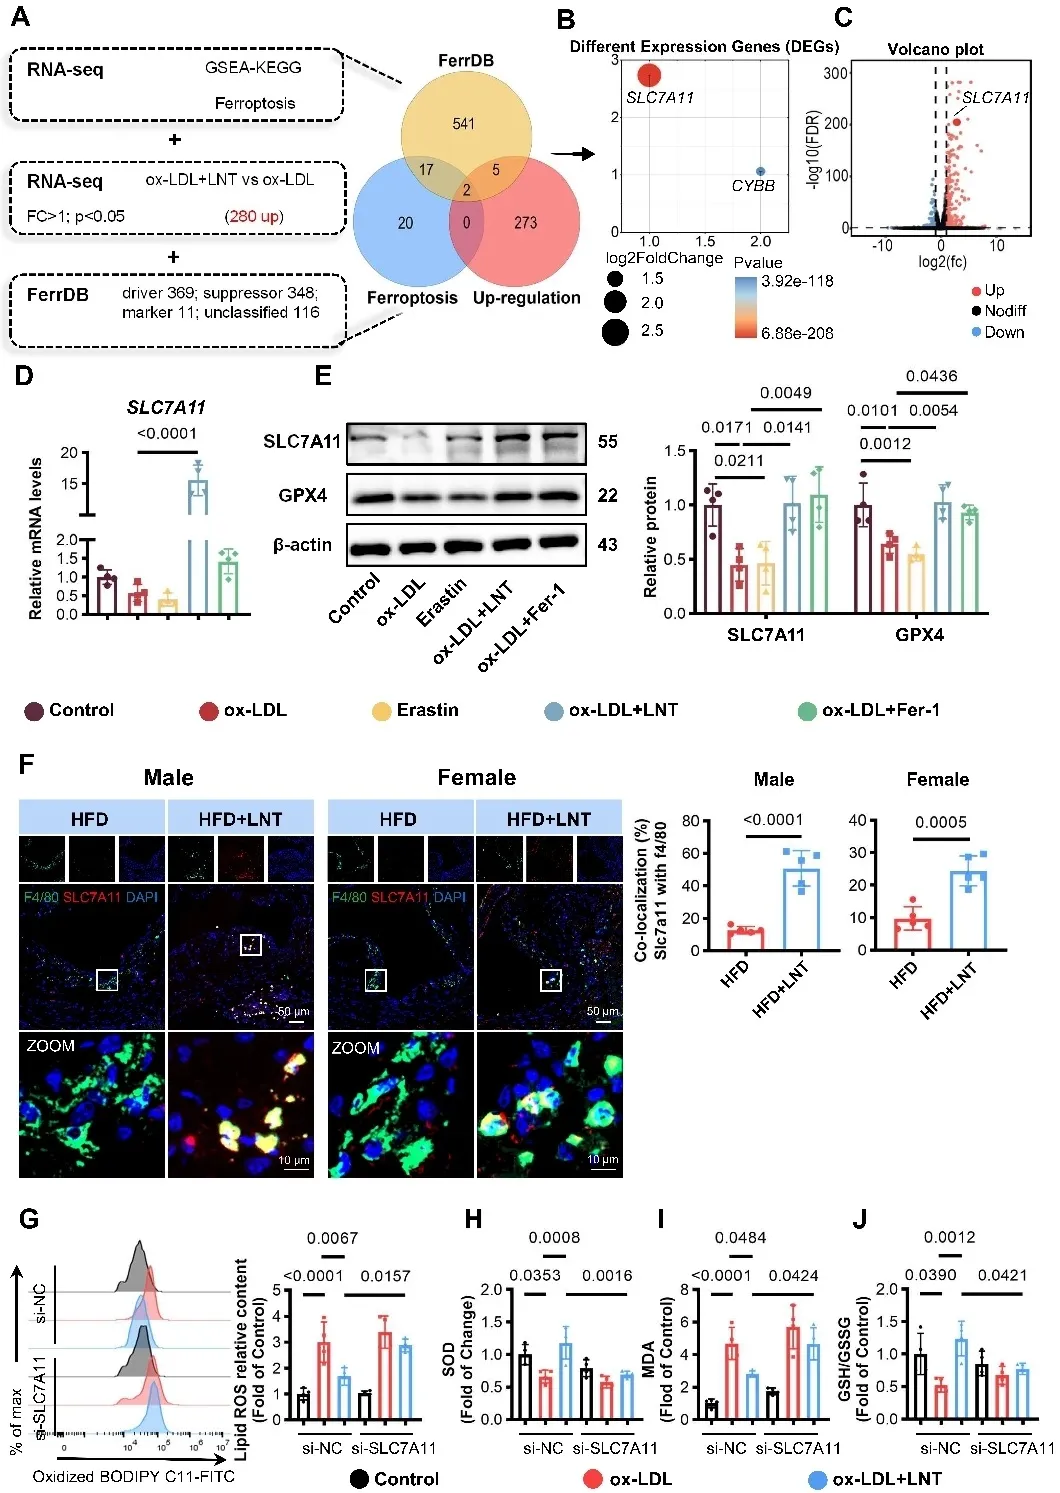
通过将RNA-seq上调基因、GSEA铁死亡通路基因集和FerrDB数据库取交集,研究团队锁定SLC7A11为候选靶点。LNT可显著恢复ox-LDL诱导的SLC7A11 mRNA和蛋白表达下降,并上调GPX4蛋白水平。在斑块巨噬细胞中,LNT同样增加SLC7A11表达。利用siRNA敲低SLC7A11后,LNT抑制脂质过氧化的保护作用消失,证实LNT的抗铁死亡效应依赖于SLC7A11。
LNT直接靶向FUBP1并调控Tp53/SLC7A11信号轴
为鉴定LNT的细胞内直接靶蛋白,研究团队制备Cy5标记的LNT,通过免疫沉淀-质谱联用技术筛选出FUBP1为高置信度结合蛋白。分子对接、免疫共沉淀、免疫荧光和表面等离子共振实验均证实LNT与FUBP1直接结合,KD为2.94×10⁻⁵ M。细胞热位移实验进一步显示,LNT增强FUBP1蛋白热稳定性。机制研究表明,LNT促进FUBP1核转位,核内FUBP1与转录因子Tp53结合。双荧光素酶报告基因和ChIP-qPCR证实,FUBP1可减少Tp53在SLC7A11启动子区的占位,从而解除Tp53对SLC7A11的转录抑制。敲低FUBP1可消除LNT对SLC7A11的上调及抗铁死亡保护作用。
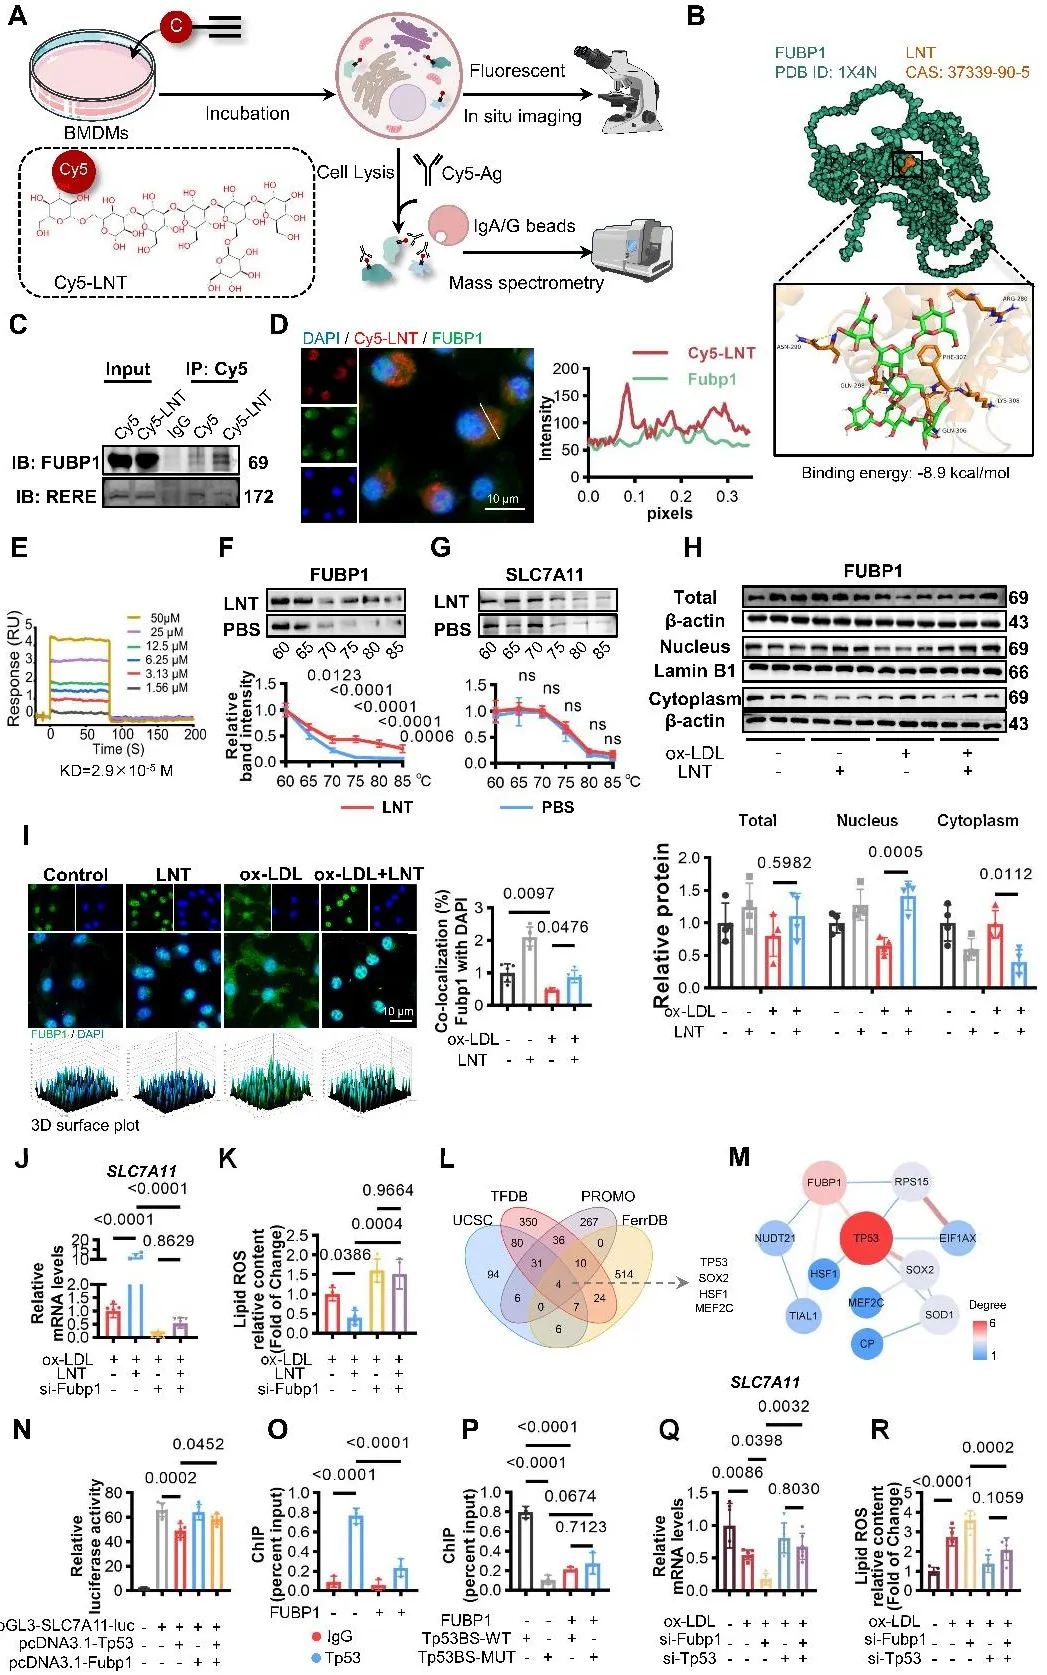
T559位点O-GlcNAc糖基化介导FUBP1核转位
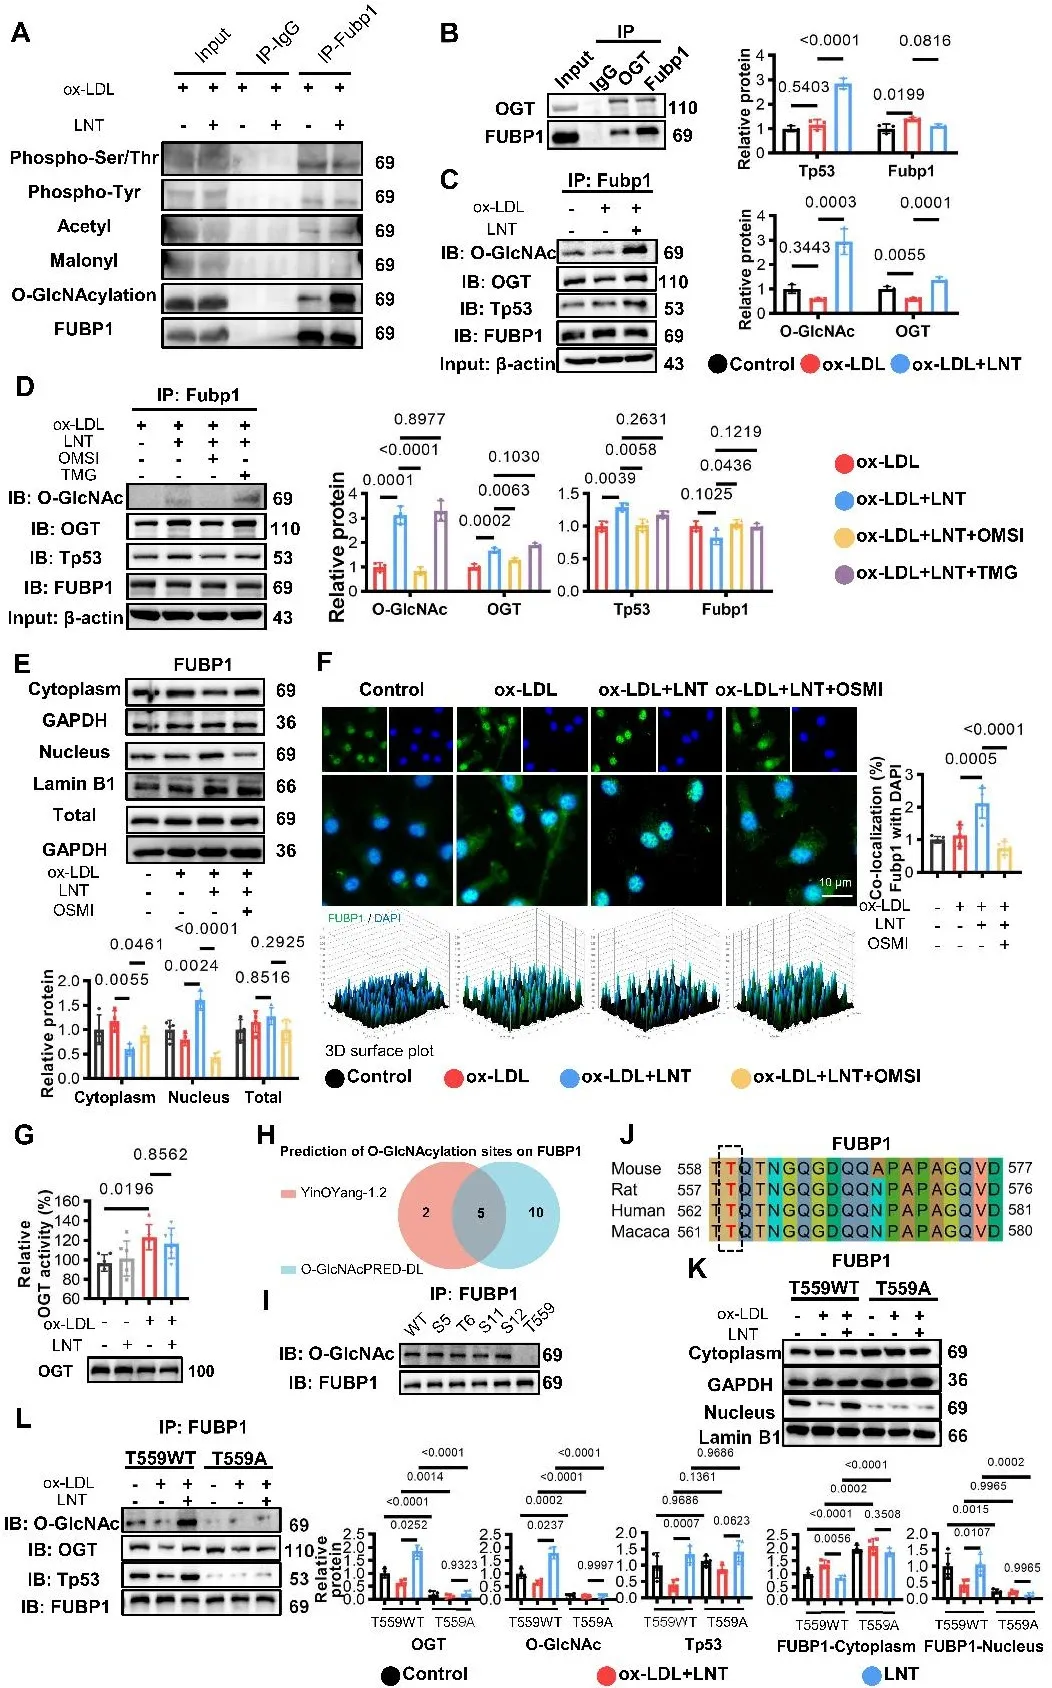
研究者进一步探索LNT调控FUBP1核转位的翻译后修饰机制。免疫沉淀结合泛修饰抗体检测发现,LNT增强FUBP1的O-GlcNAc糖基化修饰。LNT促进FUBP1与O-GlcNAc转移酶OGT结合,但不改变OGT或OGA表达及OGT酶活性,提示LNT可能作为分子胶促进FUBP1-OGT相互作用。通过生物信息学预测和点突变实验验证,研究团队鉴定出FUBP1的T559位点为关键O-GlcNAc糖基化位点,且该位点物种间高度保守。T559A突变显著降低FUBP1 O-GlcNAc糖基化水平,消除LNT诱导的FUBP1核转位及其与Tp53的结合,并逆转LNT对SLC7A11表达和铁死亡的调控作用。
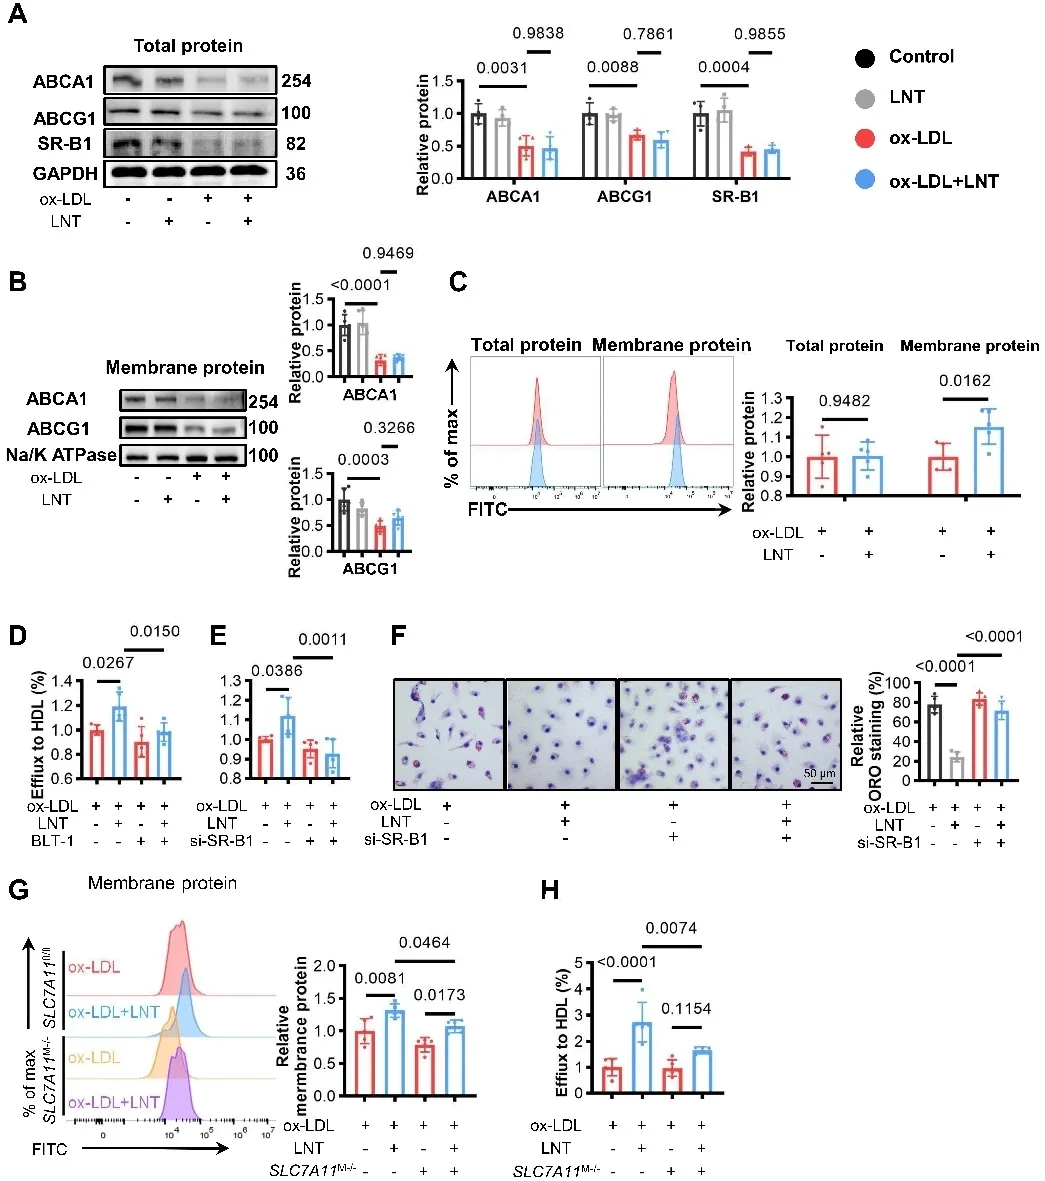
SLC7A11激活促进SR-B1介导的胆固醇流出
此外,研究发现LNT虽不影响ABCA1、ABCG1和SR-B1总蛋白水平,但显著促进SR-B1向细胞膜转位,并增强HDL介导的胆固醇流出。SR-B1抑制剂或siRNA敲低均消除LNT促胆固醇流出和抑制脂滴积累的作用。值得注意的是,SLC7A11缺失同样消除LNT对SR-B1膜定位和胆固醇流出的促进作用,而SR-B1敲低不影响SLC7A11表达及脂质过氧化水平,提示SLC7A11激活与SR-B1膜转位之间存在功能关联。
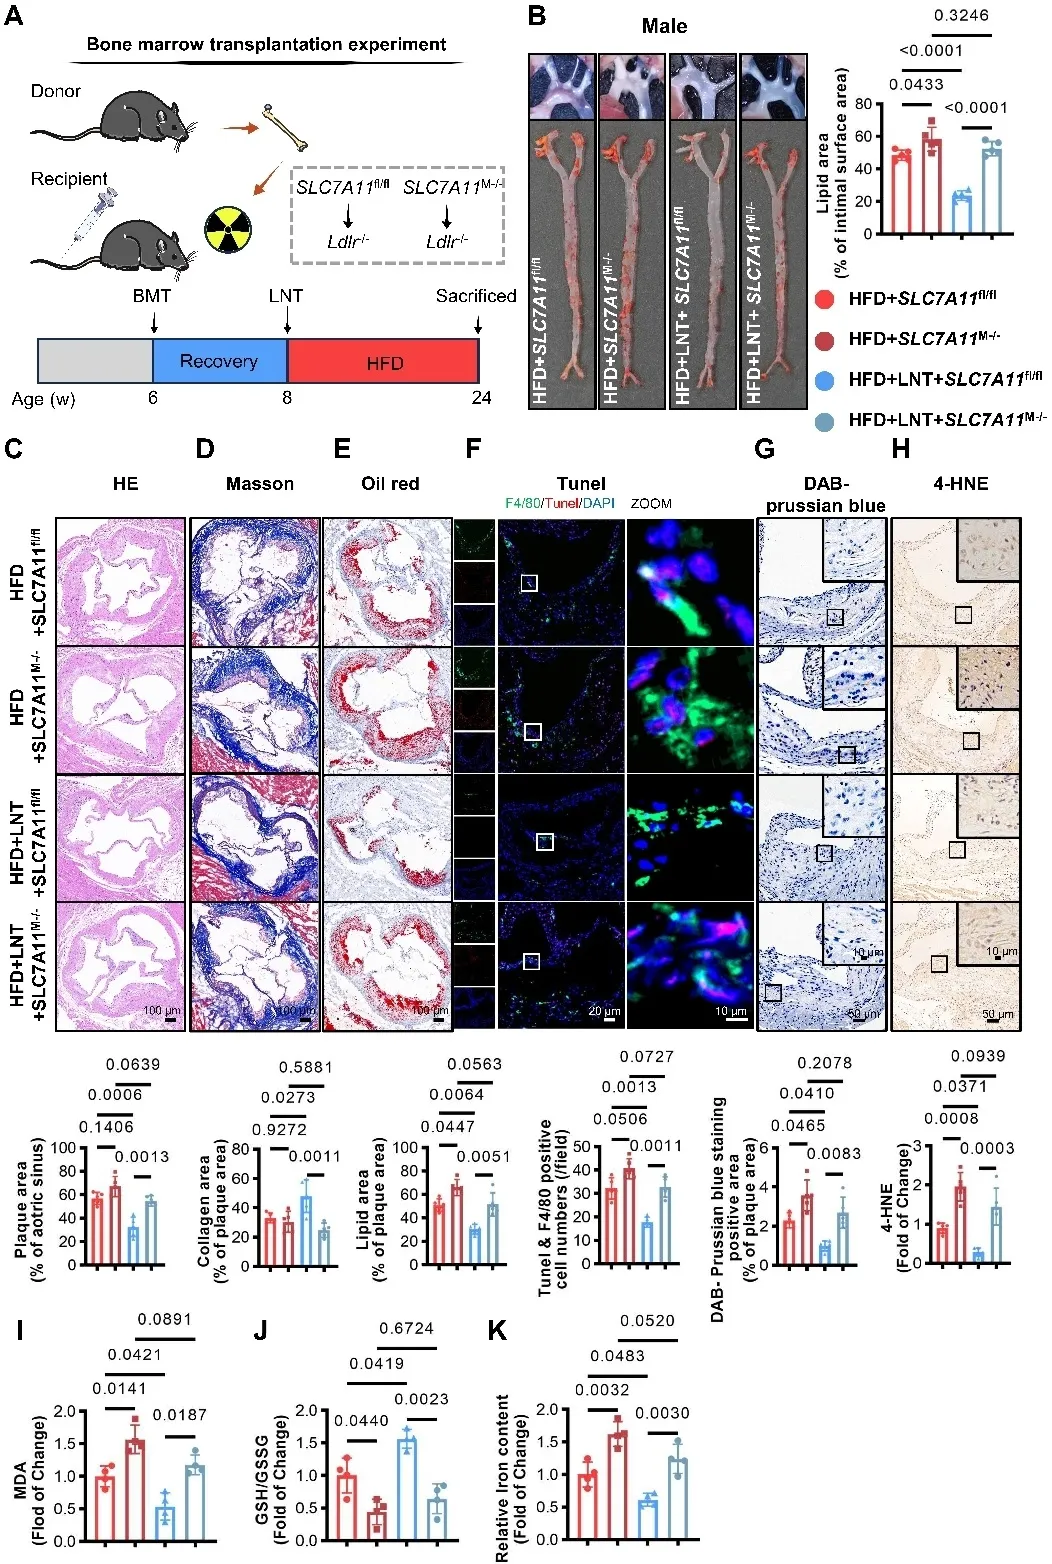
髓系SLC7A11缺失消除LNT体内抗动脉粥样硬化作用
为验证SLC7A11的体内功能,研究团队构建髓系特异性SLC7A11敲除小鼠(SLC7A11M-/-),并通过骨髓移植实验将其骨髓细胞移植至Ldlr⁻/⁻小鼠。结果显示,髓系SLC7A11缺失显著削弱LNT对动脉粥样硬化的保护作用,表现为病变面积增大、脂质沉积增加、坏死核心扩大、巨噬细胞死亡率升高、斑块稳定性降低,同时铁含量和脂质过氧化水平升高。这些结果证实,髓系SLC7A11是LNT体内抗动脉粥样硬化作用的关键介导分子。
研究意义与展望
该研究首次阐明了天然产物LNT通过FUBP1/Tp53/SLC7A11轴抑制巨噬细胞铁死亡、改善动脉粥样硬化的全新机制。研究不仅揭示了LNT作为FUBP1直接配体的蛋白-多糖相互作用模式,还首次报道了O-GlcNAc糖基化修饰调控FUBP1核转位及其在铁死亡中的功能,拓展了FUBP1在心血管疾病中的认知。同时,研究将SLC7A11的功能从单纯铁死亡防御延伸至巨噬细胞胆固醇代谢调控,揭示了氧化应激与脂质代谢紊乱之间的新联系。从临床转化角度看,LNT作为一种具有良好生物相容性和既往临床/营养学使用的天然产物,有望成为靶向铁死亡的斑块稳定化治疗候选分子。靶向FUBP1/SLC7A11轴也为动脉粥样硬化的精准治疗提供了新方向。
该研究由华中科技大学同济医学院附属同济医院心血管内科与北京大学医学部基础医学院心血管科学研究所完成。该研究受国家重点研发计划、国家及北京市自然科学基金等项目资助。
原文信息
论文标题:Lentinan-induced FUBP1 O-GlcNAcylation suppresses macrophage ferroptosis and atherosclerosis via the Tp53/SLC7A11 axis