深度解析医学证据,lxfs.net为你支撑决策
病理性心肌肥厚是的核心病理环节,也是心血管疾病发病与死亡的重要驱动因素。尽管现有抗心衰治疗不断迭代,仍有相当比例患者难以逆转心室重构进程。去泛素化酶(DUBs)通过动态擦除底物上的泛素链,调控蛋白稳定性、活性与定位。因此,从心肌细胞自身的蛋白修饰调控网络中寻找新靶点,可为的治疗提供新的手段。
2026年10月16日,温州医科大学/杭州医学院梁广团队在Experimental & Molecular Medicine在线发表题为“Cardiomyocyte-enriched OTUD5 alleviates pathological myocardial hypertrophy by deubiquitinating STAT3 and modulating the STAT3–PGC-1α axis”的研究论文。该研究首次揭示去泛素化酶OTUD5通过去泛素化STAT3进而缓解病理性心肌肥厚的分子机制,为临床治疗策略抉择提供了新思路。
研究团队在小鼠肥厚心肌组织中发现OTUD5的mRNA与蛋白水平显著上调。荧光显示,OTUD5上调主要定位于心肌细胞,而非成纤维细胞或巨噬细胞。体外原代心肌细胞实验进一步证实, OTUD5表达随Ang II刺激时间增加而上调。功能上,敲低OTUD5会加剧Ang II诱导的心肌细胞肥大,而过表达OTUD5则明显减轻细胞表面积增大和肥厚标志物表达,初步提示了OTUD5在肥厚性心肌病中的保护作用。
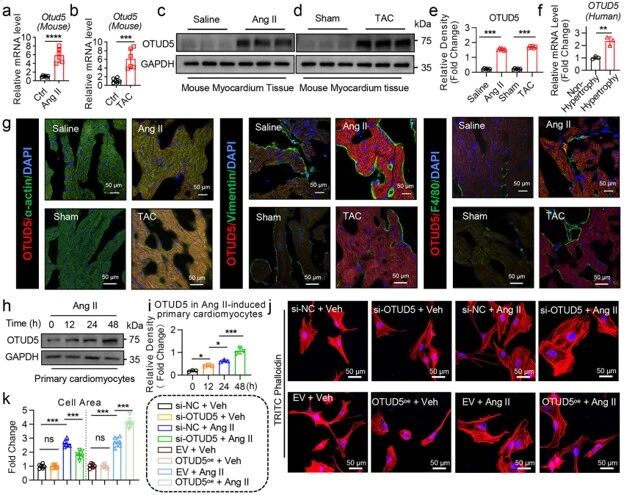
图1. OTUD5在病理性肥厚心肌中特异性高表达于心肌细胞
研究团队构建心肌特异性OTUD5敲除(OTUD5-CKO)小鼠并构建了Ang II和TAC心肌肥厚模型。结果显示,CKO小鼠表现出严重的心室肥厚与明显的纤维化,并伴有心功能显著下降。这提示OTUD5是心肌细胞自主的保护信号,特异性敲除OTUD5可以加重Ang II与TAC诱导的心肌肥厚。
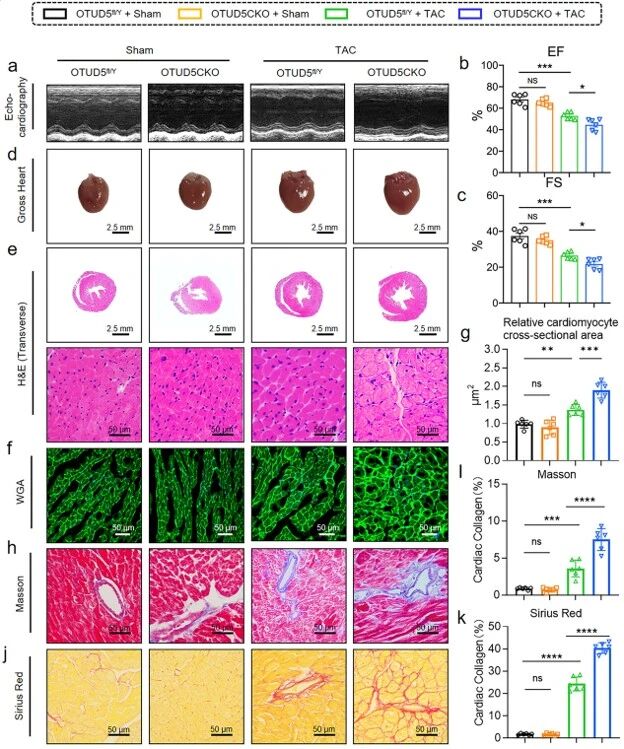
图2. 心肌特异性OTUD5缺失加重Ang II/TAC诱导的病理重构
机制上,研究团队通过多组学联合分析,筛选出STAT3是OTUD5的底物蛋白。OTUD5通过活性位点C224去除STAT3上K283位点的K63泛素链,该泛素水平变化并非通过影响稳定性,而通过降低STAT3的转录活性来缓解病理性心肌肥厚。团队证实了OTUD5的过表达抑制了STAT3的核内积累从而缓解心室重构,明确了OTUD5-STAT3轴参与调控病理性心肌肥厚,提示OTUD5可能是一个潜在的治疗心室重构的靶点。
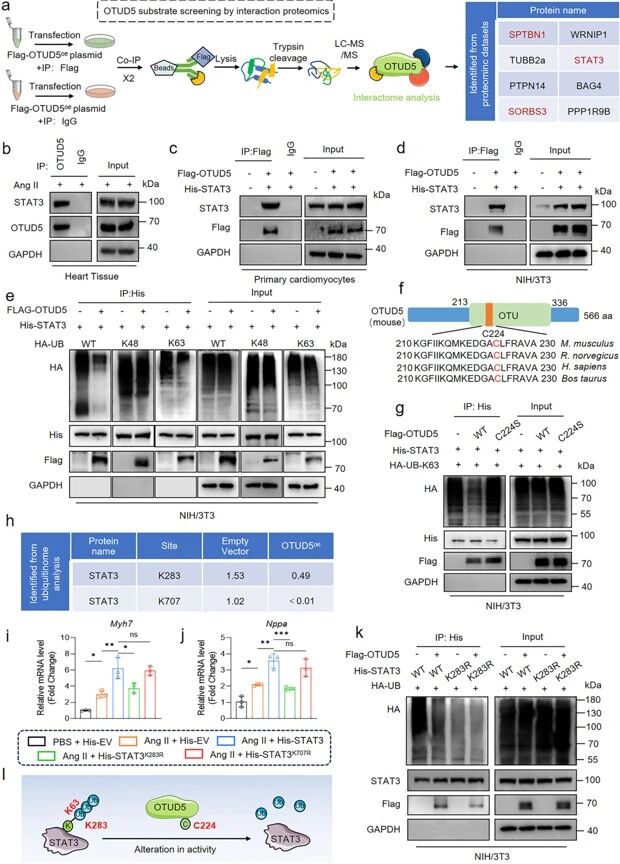
图3. OTUD5通过C224去除STAT3-K283的K63泛素链
综上,本研究揭示了OTUD5作为一种去泛素化酶通过调控STAT3信号轴保护病理性心室重构的分子机制,也为临床治疗病理性心肌肥厚提供了新的策略。
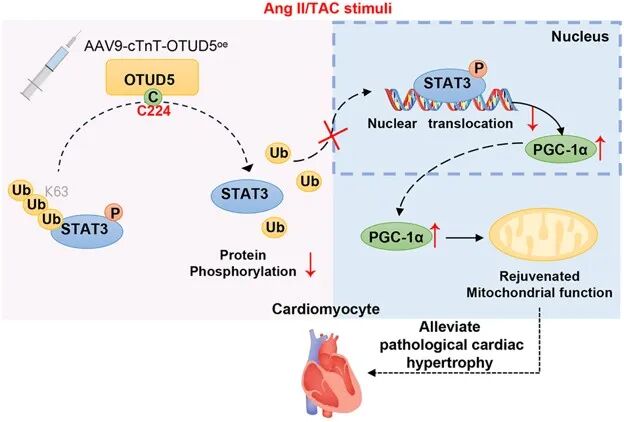
图4. OTUD5靶向调控STAT3的去泛素化和定位调控病理性心室重构
温州医科大学/杭州医学院梁广研究员、吴高俊主任医师以及单培仁主任医师为论文的共同通讯作者,温州医科大学附属第一医院叶浡之副主任医师以及博士生蒋雨铖为本文的共同第一作者。本研究获得国家项目资助。
原文链接:
https://www.nature.com/articles/s12276-026-01870-5